O tumor glioneuronal formador de rosetas, também conhecido pela sigla RGNT (rosette-forming glioneuronal tumor), é um tumor raro do sistema nervoso central formado por células com características tanto neuronais quanto gliais.
Na classificação atual da Organização Mundial da Saúde, é considerado um tumor de grau 1, ou seja, em geral apresenta crescimento lento, comportamento indolente e prognóstico favorável após tratamento adequado.
Onde esse tumor costuma aparecer?
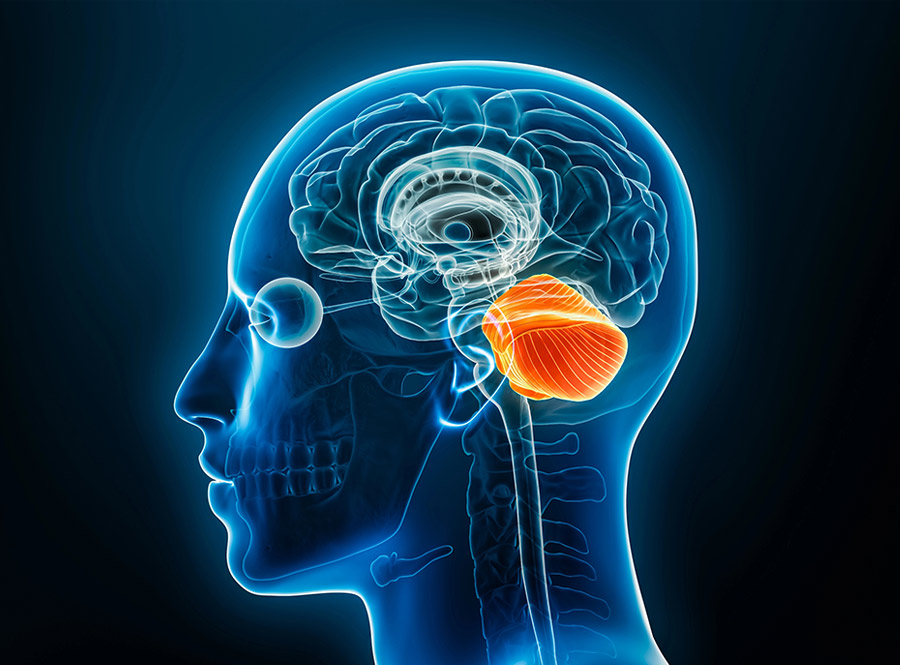
O RGNT foi inicialmente descrito como um tumor típico do quarto ventrículo, uma cavidade localizada na região posterior do cérebro, próxima ao cerebelo e ao tronco encefálico.
Hoje sabemos que ele pode surgir em outras regiões, principalmente ao longo das estruturas da linha média do sistema nervoso central. Cerca de 80% dos casos são encontrados na fossa posterior.
É diagnosticado com maior frequência em adultos jovens, geralmente entre a segunda e a quarta décadas de vida, embora possa ocorrer tanto em crianças quanto em pessoas mais idosas.
Quais sintomas podem ocorrer?
Os sintomas dependem principalmente da localização e do tamanho do tumor. Como muitos desses tumores estão próximos ao sistema ventricular, eles podem dificultar a circulação do líquido cefalorraquidiano e provocar hidrocefalia.
Entre os sintomas mais descritos estão:
- dor de cabeça;
- náuseas e vômitos;
- desequilíbrio ou dificuldade para caminhar;
- alterações de coordenação;
- alterações visuais.
A dor de cabeça é o sintoma mais frequente e aparece em cerca de 70% dos casos descritos. Entretanto, aproximadamente 13% dos RGNTs são encontrados incidentalmente, ou seja, durante exames realizados por outro motivo.
Como é feito o diagnóstico?
A ressonância magnética é fundamental para identificar a lesão e estudar sua relação com estruturas importantes. Entretanto, o aspecto radiológico pode se confundir com outros tumores de baixo grau.
Por que ele é chamado de “formador de rosetas”?
O nome vem da aparência das células tumorais ao microscópio.
O RGNT possui tipicamente dois componentes. Um deles é neuronal e apresenta pequenas células organizadas em estruturas circulares chamadas rosetas, além de pseudorrosetas formadas ao redor de vasos sanguíneos. Essas células costumam expressar marcadores neuronais, como a sinaptofisina.
O segundo componente apresenta características gliais e pode lembrar um astrocitoma pilocítico, inclusive com fibras de Rosenthal e corpos granulares eosinofílicos. Essa combinação é bastante característica do tumor.
Existe uma alteração molecular característica?
Sim. A análise molecular tornou-se especialmente importante no diagnóstico dos RGNTs.
Muitos desses tumores apresentam alterações no gene FGFR1, frequentemente acompanhadas por alterações em genes da via PI3K, como PIK3CA e PIK3R1. Em um subgrupo também pode ocorrer inativação do gene NF1.
Além disso, os RGNTs apresentam um perfil de metilação do DNA próprio, diferente daquele observado em outros tumores glioneuronais e gliomas. Esse conjunto de características reforça que o RGNT constitui uma entidade biológica própria e não apenas uma variante de outros tumores de baixo grau.
Diferentemente do astrocitoma pilocítico, por exemplo, o RGNT não apresenta tipicamente a fusão KIAA1549-BRAF.
Qual é o tratamento?
Quando existe indicação de tratamento, a cirurgia com máxima ressecção segura é a principal estratégia. Sempre que possível, busca-se remover completamente o tumor. Entretanto, o objetivo não deve ser retirar toda a lesão a qualquer custo.
Alguns RGNTs podem estar localizados em regiões extremamente delicadas, como tronco encefálico, região pineal ou vias ópticas. Nesses casos, uma tentativa excessivamente agressiva de ressecção pode produzir déficits neurológicos maiores do que o benefício obtido com a retirada completa.
Por isso, a estratégia deve sempre equilibrar controle tumoral e preservação da função neurológica.
Todo tumor glioneuronal formador de rosetas precisa ser operado?
Não! Como o tumor glioneuronal formador de rosetas é, na maioria das vezes, um tumor benigno, de baixo grau e crescimento lento ou inexistente, alguns casos descobertos incidentalmente e sem sintomas podem ser apenas acompanhados com ressonâncias magnéticas periódicas.
Essa conduta pode ser especialmente adequada quando o tumor é pequeno, não provoca hidrocefalia, não comprime estruturas neurológicas importantes e permanece estável ao longo do tempo.
A decisão entre observar e operar depende principalmente da localização, do tamanho, da presença de sintomas, do comportamento do tumor nos exames seriados e do risco envolvido em uma eventual cirurgia.
Assim, em muitos pacientes assintomáticos, a estratégia mais adequada pode ser simplesmente acompanhar com segurança, evitando uma intervenção desnecessária. A cirurgia tende a ser considerada quando há crescimento documentado, desenvolvimento de sintomas, hidrocefalia ou efeito de massa sobre estruturas importantes.
E quando não é possível retirar todo o tumor?
Essa situação deve ser individualizada.
Como o RGNT é raro, ainda não existe um protocolo universal para tumores não ressecáveis ou para resíduos tumorais. Em muitos pacientes, especialmente quando o tumor residual permanece estável, o acompanhamento com ressonâncias magnéticas pode ser suficiente.
O prognóstico é bom?
De maneira geral, sim.
A maioria dos pacientes apresenta evolução bastante favorável, especialmente após uma boa ressecção cirúrgica. Uma metanálise de dados individuais mostrou excelente controle tumoral após ressecção total, com sobrevida global de 100% no período inicial de acompanhamento analisado.
Entretanto, isso não significa que o tumor nunca possa voltar. Recorrências já foram descritas, inclusive após ressecções consideradas completas, e parecem ocorrer com maior frequência na população pediátrica. Existem também relatos raros de comportamento mais agressivo.
Preciso continuar fazendo ressonâncias mesmo depois da cirurgia?
Sim. Apesar de o RGNT geralmente apresentar crescimento lento e excelente prognóstico, o acompanhamento com ressonância magnética em longo prazo é recomendado.
Isso é especialmente importante em crianças, em tumores da região pineal, em casos com ressecção incompleta ou quando existem características clínicas, histológicas ou moleculares menos habituais.
Assim, o diagnóstico de RGNT costuma representar um cenário bastante diferente daquele dos gliomas malignos. Na maioria dos casos, trata-se de um tumor de baixo grau e comportamento favorável, mas que exige diagnóstico preciso, planejamento cirúrgico individualizado e acompanhamento adequado ao longo do tempo.
Referências
- Sievers P, Appay R, Schrimpf D, et al. Rosette-forming glioneuronal tumors share a distinct DNA methylation profile and mutations in FGFR1, with recurrent co-mutation of PIK3CA and NF1. Acta Neuropathologica. 2019;138(3):497-504. doi:10.1007/s00401-019-02038-4.
- Bharadwaj R, Chickabasaviah YT, Rao S, et al. Rosette-Forming Glioneuronal Tumor in the Optic Pathway of a Child. Journal of Pediatric Hematology/Oncology. 2020;42(7). doi:10.1097/MPH.0000000000001608.
- Morris C, Prudowsky ZD, Shetty V, et al. Rosette-Forming Glioneuronal Tumor of the Fourth Ventricle in Children: Case Report and Literature Review. World Neurosurgery. 2017;107:1045.e9-1045.e16. doi:10.1016/j.wneu.2017.07.150.